L'etichetta "Rife" conta meno dell'uso previsto e delle affermazioni.
Un venditore può modificare la posizione normativa di un prodotto attraverso il sito web, la pagina del prodotto, le istruzioni, le testimonianze e la pubblicità, anche senza modificare l'elettronica.
La tecnologia di tipo Rife non è automaticamente vietata solo perché utilizza frequenze. Il problema normativo inizia quando un venditore formula affermazioni mediche senza lo status normativo e il supporto scientifico necessari. Negli Stati Uniti, un uso previsto relativo a una malattia può far rientrare un prodotto nella normativa FDA sui dispositivi medici, mentre la FTC disciplina la pubblicità ingannevole o non adeguatamente documentata. Nell'UE, una finalità medica prevista può far rientrare un prodotto nel MDR, inclusi i requisiti relativi alla valutazione della conformità, alla marcatura CE e alle affermazioni.
Per conoscere la tecnologia, inizia dalla Guida completa alle macchine di Rife →
"La terapia di Rife è legale?" non è la prima domanda da porsi
La parola terapia crea già una parte del problema.
In genere, le autorità non classificano un intero concetto storico chiamato "terapia di Rife" come un'unica categoria legale o illegale. Disciplinano prodotti specifici, usi previsti, affermazioni commerciali, etichettatura, distribuzione e attività relative ai dispositivi medici.
È meglio porsi queste domande:
- Che cosa fa fisicamente il dispositivo?
- Per quale scopo dichiara di averlo realizzato il produttore?
- Quali affermazioni compaiono nella pagina del prodotto?
- Vengono menzionate malattie specifiche?
- Le testimonianze fanno intendere un trattamento o una cura?
- Viene commercializzato come dispositivo medico?
- In tal caso, quale percorso normativo ha seguito?
Lo stesso hardware può sollevare questioni normative diverse in base alla sua finalità prevista e al modo in cui viene commercializzato.
Stati Uniti: FDA e FTC svolgono ruoli diversi
Status del prodotto, etichettatura e regolamentazione dei dispositivi medici
La FDA disciplina i dispositivi medici e le condizioni alle quali i dispositivi regolamentati possono essere commercializzati negli Stati Uniti.
Pubblicità e prove a sostegno
La FTC verifica che la pubblicità sia veritiera, non ingannevole e supportata da prove adeguate.
Per chi vende una macchina di Rife, entrambe possono essere rilevanti contemporaneamente.
Quando un dispositivo a frequenze può diventare un dispositivo medico per la FDA?
La FDA spiega che un prodotto può rientrare nella definizione di dispositivo medico quando è destinato all'uso nella diagnosi di una malattia o nella cura, attenuazione, trattamento o prevenzione di una malattia, oltre che per altre finalità mediche.
Ciò significa che affermazioni come:
- "tratta la malattia di Lyme";
- "uccide le cellule tumorali";
- "elimina i parassiti";
- "riduce l'artrite";
- "previene le infezioni virali"
non sono semplicemente espressioni entusiastiche legate al benessere.
Comunicano una finalità medica prevista.
Le autorità possono valutare l'uso previsto complessivo e il messaggio generale comunicato ai consumatori.
Che cos'è la politica della FDA sul benessere generale?
Nel gennaio 2026 la FDA ha ripubblicato le linee guida General Wellness: Policy for Low Risk Devices.
Le linee guida descrivono la politica di conformità della FDA per determinati prodotti a basso rischio destinati a promuovere uno stile di vita sano.
In termini generali, un posizionamento orientato al benessere generale è molto più prudente quando:
- riguarda il mantenimento o la promozione di uno stato di salute generale;
- non è correlato alla diagnosi, cura, attenuazione, prevenzione o trattamento di una malattia o condizione;
- presenta un rischio basso.
Questo non crea una formula magica capace di trasformare qualsiasi prodotto elettrico in un dispositivo per il benessere non regolamentato.
L'uso previsto effettivo, le caratteristiche del prodotto e le affermazioni continuano a essere rilevanti.
"Progettato per un rituale personale di benessere basato sulle frequenze" è fondamentalmente diverso da "tratta il cancro, la malattia di Lyme o le infezioni".
"Registrato presso la FDA" non significa approvato dalla FDA
Questo è uno dei punti più importanti per la tutela dei consumatori.
La FDA dichiara esplicitamente che la registrazione dello stabilimento e l'inserimento del dispositivo nell'elenco non indicano approvazione, autorizzazione alla commercializzazione o altra autorizzazione.
La FDA afferma inoltre di non rilasciare certificati di registrazione dei dispositivi.
| Espressione commerciale | Che cosa significa realmente |
|---|---|
| FDA Registered | Può riferirsi alla registrazione o all'inserimento nell'elenco di uno stabilimento, non a un'approvazione. |
| FDA Certified | La FDA avverte che non "certifica" in questo modo la registrazione dei dispositivi medici. |
| FDA Cleared | Di solito indica una determinazione positiva di equivalenza sostanziale secondo il percorso 510(k). |
| FDA Approved | Utilizzato per dispositivi che ricevono effettivamente un'approvazione FDA, come l'approvazione PMA. Non è intercambiabile con la registrazione. |
Chi valuta l'acquisto di un dispositivo a frequenze dovrebbe quindi cercare un'effettiva registrazione dell'autorizzazione alla commercializzazione o dell'approvazione FDA, quando tale autorizzazione viene dichiarata.
Che cosa richiede la FTC?
La normativa FTC sulla pubblicità si applica in generale ai prodotti correlati alla salute.
Le linee guida Health Products Compliance Guidance sottolineano due principi fondamentali:
- la pubblicità deve essere veritiera e non ingannevole;
- le affermazioni oggettive sui prodotti devono essere supportate da prove adeguate prima di essere pubblicizzate.
Per le affermazioni relative alla salute e alla sicurezza, la FTC richiede prove scientifiche competenti e affidabili. Per molte affermazioni sui benefici per la salute, la tipologia di prova generalmente prevista è costituita da studi clinici controllati e randomizzati sull'uomo.
Un venditore è responsabile non soltanto delle affermazioni letterali, ma anche delle affermazioni sulla salute che i consumatori possono ragionevolmente dedurre da testimonianze, immagini, grafici e contesto.
La FTC ha mai intrapreso azioni per affermazioni legate a Rife?
Sì.
La storia delle azioni della FTC comprende dispositivi elettronici per la terapia di Rife.
Nel 2001, l'iniziativa Operation Cure.All della FTC descrisse un'azione contro un venditore che commercializzava prodotti tra cui un'unità Beck-Rife, Portable Rife Frequency Generator e dispositivi PC-Rife, accompagnati da affermazioni relative al cancro, all'AIDS e ad altre malattie gravi.
La denuncia affermava che il venditore non disponeva di una base ragionevole per tali affermazioni e che non esistevano studi clinici competenti e affidabili capaci di dimostrare l'efficacia dei prodotti nel trattamento o nella cura di quelle malattie.
Nel 2002, un altro procedimento della FTC riguardò una "Acoustic Lightwave Therapy", descritta come basata sulla tecnologia della macchina di Rife e commercializzata per gravi condizioni di salute. Secondo la FTC, le affermazioni non erano supportate da prove adeguate.
Il rischio legale non deriva dalla parola "frequenza". Deriva dalla vendita di un prodotto correlato alla salute accompagnato da affermazioni sulle malattie prive di prove adeguate.
Le testimonianze possono creare un'affermazione medica?
Sì.
Immagina una pagina di prodotto che dichiara:
"Solo per il benessere generale."
Subito sotto, però, pubblica storie di clienti come:
- "Il mio tumore è scomparso."
- "Ha curato la mia malattia di Lyme."
- "Ho interrotto l'assunzione dei miei farmaci."
L'avvertenza non elimina automaticamente il messaggio pubblicitario implicito.
Le linee guida della FTC affermano che gli operatori di marketing sono responsabili delle affermazioni esplicite e implicite comunicate ai consumatori ragionevoli.
Le recensioni dovrebbero concentrarsi su esperienze autentiche e non mediche relative al prodotto, come facilità d'uso, qualità costruttiva, consegna, design ed esperienza generale del rituale, invece che su risultati non verificati relativi al trattamento di malattie.
È possibile parlare delle affermazioni mediche storiche di Royal Rife?
Sì, ma l'informazione storica deve essere chiaramente distinta dalla promozione del prodotto.
Le linee guida della FTC riconoscono che talvolta è possibile descrivere usi storici o tradizionali, ma avvertono che la comunicazione non deve suggerire in modo ingannevole un'efficacia attuale priva di supporto scientifico.
Per Phipower, questo significa che un articolo può affermare:
"Royal Raymond Rife sosteneva che…"
spiegando al contempo con chiarezza:
"Questa affermazione storica non è stata dimostrata come effetto clinicamente provato di Rephiro."
Questa distinzione è uno dei motivi per cui il Centro conoscenze Phipower separa storia, fisica, evidenze e pagine dei prodotti.
Unione europea: il regolamento sui dispositivi medici (MDR)
Il quadro dell'UE utilizza un concetto centrale simile: destinazione d'uso.
Ai sensi dell'articolo 2 del MDR, un dispositivo medico comprende uno strumento o un apparecchio destinato dal fabbricante a finalità che includono:
- diagnosi;
- prevenzione;
- monitoraggio;
- previsione;
- prognosi;
- trattamento;
- attenuazione di una malattia.
È importante notare che il MDR definisce la destinazione d'uso facendo riferimento alle informazioni fornite dal fabbricante nell'etichetta, nelle istruzioni per l'uso, nei materiali promozionali o di vendita e nelle dichiarazioni, oltre che nella valutazione clinica.
Possono contribuire a definire la destinazione d'uso del prodotto.
Articolo 7 del MDR dell'UE: le affermazioni contano
L'articolo 7 del MDR vieta le affermazioni ingannevoli nell'etichettatura, nelle istruzioni, nella messa a disposizione, nella messa in servizio e nella pubblicità.
Vieta in particolare comportamenti quali:
- attribuire al dispositivo funzioni o proprietà che non possiede;
- creare una falsa impressione riguardo al trattamento o alla diagnosi;
- omettere la comunicazione dei rischi probabili associati all'uso previsto;
- suggerire usi diversi dalla destinazione d'uso per la quale è stata effettuata la valutazione della conformità.
Questo è direttamente pertinente alla commercializzazione dei dispositivi a frequenze.
Quando entra in gioco la marcatura CE?
Se un prodotto viene immesso sul mercato dell'UE come dispositivo medico, prima dell'immissione legale sul mercato deve rispettare i requisiti MDR applicabili.
A seconda della classificazione, ciò può comportare:
- una destinazione d'uso documentata;
- gestione del rischio;
- documentazione tecnica;
- valutazione clinica;
- valutazione della conformità;
- obblighi relativi alla gestione della qualità;
- sorveglianza successiva all'immissione sul mercato;
- ove applicabile, il coinvolgimento di un organismo notificato;
- dichiarazione di conformità UE;
- marcatura CE.
L'IGJ olandese afferma che i dispositivi medici venduti o distribuiti in Europa devono rispettare le norme europee e nazionali e che devono disporre della marcatura CE richiesta e/o della dichiarazione di conformità UE.
E nei Paesi Bassi?
Nei Paesi Bassi, l'Inspectie Gezondheidszorg en Jeugd (IGJ) vigila sulla conformità dei dispositivi medici immessi sul mercato.
L'IGJ spiega che fabbricanti, importatori, distributori e venditori online di dispositivi medici devono rispettare i requisiti del MDR europeo e la normativa olandese sui dispositivi medici.
L'autorità può ispezionare le aziende e richiedere documenti che dimostrino la conformità.
La classificazione e la strategia relativa alle affermazioni devono essere definite prima di ampliare il marketing internazionale.
Modificare in seguito i testi del prodotto, passando dal benessere al trattamento delle malattie, può cambiare l'analisi normativa anche se l'hardware rimane identico.
E nel Regno Unito?
Il Regno Unito dispone di un proprio regime normativo per i dispositivi medici, sottoposto alla vigilanza della MHRA.
I requisiti esatti dipendono dal fatto che il prodotto sia destinato alla Gran Bretagna o all'Irlanda del Nord e dal quadro normativo applicabile al dispositivo.
Rimane utile lo stesso principio pratico:
le affermazioni mediche determinano una posizione normativa sostanzialmente diversa rispetto a un posizionamento orientato al benessere generale.
Poiché le norme del Regno Unito continuano a evolversi, i fabbricanti che vendono in questo mercato dovrebbero verificare i requisiti MHRA in vigore al momento dell'immissione sul mercato, invece di affidarsi a un vecchio articolo di blog.
È illegale per un consumatore possedere o utilizzare una macchina di Rife?
Questa domanda è diversa da quella relativa alla possibilità per un fabbricante o venditore di commercializzare legalmente un prodotto per il trattamento di una malattia.
Il ruolo principale della FDA consiste nel regolamentare i dispositivi medici e la loro vendita negli Stati Uniti. La FDA afferma inoltre che, in genere, non disciplina l'esercizio della medicina da parte dei professionisti sanitari che utilizzano dispositivi commercializzati legalmente.
Questo articolo non esprime un parere, Stato per Stato o Paese per Paese, sul possesso privato o sull'uso individuale.
La distinzione commerciale importante è:
| Domanda | Questione normativa |
|---|---|
| Una persona può acquistare o utilizzare un dispositivo a frequenze? | Può dipendere dalla giurisdizione, dal prodotto e dalle circostanze. |
| Un venditore può affermare che cura il cancro? | Crea gravi questioni normative per la FDA, la FTC e le autorità equivalenti, salvo che l'affermazione sia adeguatamente autorizzata e supportata da prove. |
| Un medico può utilizzare off-label un dispositivo già commercializzato legalmente? | Negli Stati Uniti, la FDA generalmente non disciplina l'esercizio della medicina, ma le norme sulla promozione continuano ad applicarsi. |
| Un fabbricante può promuovere un uso non approvato? | È una questione diversa dalla decisione clinica di un professionista nell'esercizio della medicina. |
Che cosa significa "off-label" e perché non risolve il problema del marketing?
Nel sistema sanitario statunitense, un professionista può talvolta utilizzare un dispositivo commercializzato legalmente per un uso non approvato nell'ambito di un legittimo rapporto tra professionista e paziente.
La FDA spiega che questo principio relativo all'esercizio della medicina non elimina altre restrizioni legali, comprese quelle relative alla promozione.
Pertanto:
"Talvolta i medici possono utilizzare dispositivi off-label" ≠ "un fabbricante può pubblicizzare qualsiasi affermazione relativa a una malattia."
Dove si colloca Rephiro?
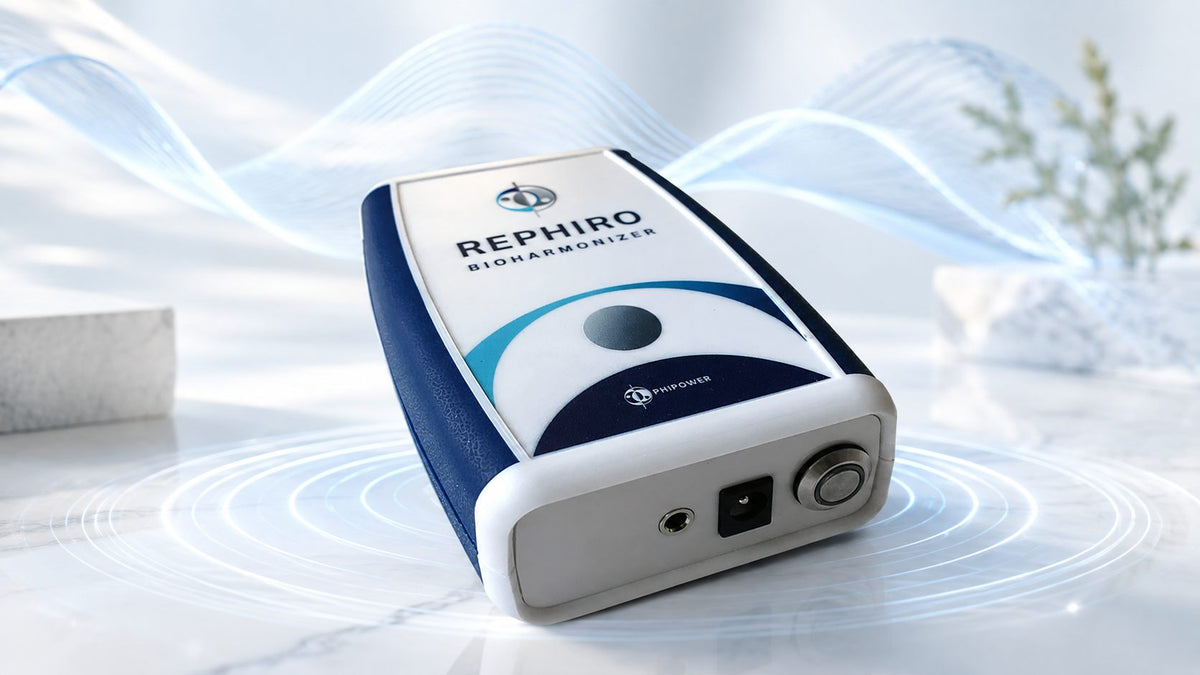
Phipower presenta Rephiro Bioharmonizer come un dispositivo a frequenze per il benessere e lo stile di vita.
Non viene presentato come un dispositivo destinato a:
- diagnosticare malattie;
- trattare il cancro;
- eliminare la malattia di Lyme;
- uccidere i parassiti;
- sostituire un trattamento prescritto.
La sua architettura tecnica può essere descritta in termini fattuali:
~3.1 MHz
Specifica del segnale elettrico.
0.1–150 kHz
Scansione automatica delle frequenze inferiori.
~14 Hz
Livello di temporizzazione e controllo.
Benessere
Qui non viene dichiarato alcun uso previsto per il trattamento di malattie.
Definire un prodotto "per il benessere" non costituisce di per sé una determinazione legale. L'insieme delle affermazioni, delle istruzioni, del progetto tecnico e del mercato di riferimento deve rimanere coerente con tale posizionamento.
Che cosa dovrebbe evitare il sito web di un dispositivo Rife?
Per un dispositivo a frequenze posizionato nell'ambito del benessere, i contenuti ad alto rischio includono:
- affermazioni sul trattamento di malattie specifiche;
- l'uso della parola "cura";
- affermazioni non dimostrate sull'eliminazione di agenti patogeni nel corpo;
- testimonianze di clienti che descrivono guarigioni;
- affermazioni mediche basate su confronti prima e dopo;
- l'uso di studi scientifici su tecnologie diverse per suggerire che il prodotto stesso sia clinicamente provato;
- certificati "FDA Registered" ingannevoli;
- l'affermazione che la marcatura CE dimostri l'efficacia terapeutica;
- la promozione di usi estranei a qualsiasi destinazione d'uso certificata.
Su che cosa può concentrarsi invece un sito responsabile dedicato al benessere?
Una strategia di contenuti a rischio inferiore si concentra su informazioni verificabili relative al prodotto e su contenuti educativi:
Misura ciò che il dispositivo emette
Portante, scansione, temporizzazione degli impulsi, forma d'onda, tensione, corrente e spettro.
Spiega la storia e la fisica
Separa chiaramente le affermazioni storiche di Rife dai risultati scientifici consolidati.
Descrivi l'uso senza promesse sulle malattie
Configurazione, routine, portabilità, funzionamento, design e servizio clienti.
Per questo il test tecnico di Rephiro ha un valore strategico: le misurazioni dirette creano fiducia senza richiedere affermazioni sulle malattie.
Lista normativa in 10 punti per la commercializzazione dei dispositivi a frequenze
| # | Controllo prima della pubblicazione |
|---|---|
| 1 | La destinazione d'uso è descritta in modo chiaro e coerente? |
| 2 | Una pagina menziona diagnosi, prevenzione, cura, trattamento o attenuazione di una malattia? |
| 3 | Le testimonianze suggeriscono un beneficio relativo a una malattia che la pagina evita di dichiarare direttamente? |
| 4 | Gli studi scientifici riguardano realmente il prodotto commercializzato e l'uso dichiarato? |
| 5 | La registrazione, l'autorizzazione alla commercializzazione e l'approvazione FDA sono descritte correttamente? |
| 6 | Se viene venduto come dispositivo medico nell'UE, la destinazione d'uso è coperta dalla valutazione della conformità? |
| 7 | Le affermazioni relative alla marcatura CE e alla conformità UE sono documentate? |
| 8 | Le istruzioni del prodotto, i testi del sito web, gli affiliati e gli annunci comunicano la stessa posizione normativa? |
| 9 | Le avvertenze di sicurezza sono coerenti con il prodotto e con l'uso previsto? |
| 10 | È stata richiesta una consulenza normativa specifica per la giurisdizione prima di formulare affermazioni mediche? |
Sette miti normativi comuni
"Le macchine di Rife sono vietate ovunque."
No. Lo status normativo dipende dal prodotto, dall'uso previsto, dalle affermazioni e dalla giurisdizione.
"Se scrivo 'non è un dispositivo medico', le norme FDA non possono essere applicate."
Un'avvertenza non può prevalere su affermazioni contraddittorie relative alle malattie o sull'uso previsto effettivo.
"Registrato presso la FDA significa approvato dalla FDA."
La FDA dichiara esplicitamente che non è così.
"La testimonianza di un cliente non è una nostra affermazione."
La normativa sulla pubblicità può comprendere le affermazioni implicite comunicate attraverso testimonianze e contesto.
"CE significa clinicamente provato."
La conformità CE non dimostra in modo generale ogni possibile affermazione terapeutica.
"Le affermazioni storiche di Rife possono essere copiate nel marketing del prodotto perché sono vecchie."
L'informazione storica e la pubblicità relativa all'efficacia attuale sono due cose diverse.
"Se un medico può utilizzare qualcosa off-label, un venditore può pubblicizzare tale uso off-label."
No. La discrezionalità nell'esercizio della medicina e la promozione da parte del fabbricante sono questioni normative distinte.
Fonti normative ufficiali
Linee guida FDA attuali che descrivono la politica di conformità per determinati prodotti a basso rischio destinati a incoraggiare uno stile di vita sano.
Panoramica della FDA sull'uso medico previsto e sulle considerazioni relative al benessere generale.
Panoramica ufficiale della classificazione dei dispositivi e dei percorsi prima dell'immissione sul mercato, inclusi 510(k), De Novo e PMA.
Avvertenza della FDA secondo cui registrazione e inserimento nell'elenco non indicano autorizzazione alla commercializzazione, approvazione o altra autorizzazione.
Linee guida ufficiali sulla pubblicità riguardanti le affermazioni esplicite e implicite sulla salute e le prove scientifiche a sostegno.
Materiale storico sulle azioni di controllo che tratta esplicitamente i generatori di frequenze Rife e le affermazioni non dimostrate relative a malattie gravi.
Testo ufficiale del MDR, comprese le definizioni di dispositivo medico e destinazione d'uso nell'articolo 2 e le disposizioni sulle affermazioni ingannevoli nell'articolo 7.
Panoramica dell'autorità olandese sulla conformità al MDR, sulla marcatura CE, sulla dichiarazione di conformità UE e sulle responsabilità dei distributori.
Domande frequenti sulla terapia di Rife e sulla normativa
In conclusione
Quindi, la terapia di Rife è legale?
La risposta più precisa è:
non esiste uno status legale universale associato alla parola "Rife". Lo status normativo dipende dal prodotto, dalla destinazione d'uso, dalle affermazioni, dalle prove, dal mercato e dalla giurisdizione.
Per i venditori, la distinzione più importante è spesso quella tra:
Nessuna affermazione non dimostrata relativa alla diagnosi, prevenzione, trattamento, attenuazione o cura di una malattia.
Può far scattare requisiti per i dispositivi medici, questioni relative all'autorizzazione e rigorosi standard probatori per la pubblicità.
La strategia più sicura a lungo termine per Phipower non consiste quindi nel nascondersi dietro le avvertenze, ma nel mantenere coerente l'intera presentazione del prodotto:
specifiche tecniche trasparenti + posizionamento responsabile orientato al benessere + nessuna affermazione non dimostrata relativa alle malattie.
Per una panoramica completa su Rife:
Macchina di Rife: guida completa alle frequenze, alla tecnologia e ai dispositivi Rife →
Questo articolo offre una panoramica educativa generale e non costituisce una consulenza legale o normativa. Le norme possono cambiare e variare in base alla giurisdizione, alla classificazione del prodotto e alla destinazione d'uso. Prima di immettere sul mercato un dispositivo a frequenze o formulare affermazioni mediche, fabbricanti, importatori, distributori e operatori di marketing dovrebbero richiedere una consulenza normativa o legale qualificata. I dispositivi a frequenze Phipower sono presentati come prodotti per il benessere e lo stile di vita e non sono destinati a diagnosticare, prevenire, trattare o curare malattie.