L'appellation « Rife » importe moins que l'usage prévu et les allégations.
Un vendeur peut modifier le statut réglementaire d'un produit par son site internet, sa page produit, ses instructions, ses témoignages et sa publicité, même sans modifier l'électronique.
Une technologie de type Rife n'est pas automatiquement interdite au seul motif qu'elle utilise des fréquences. Le problème réglementaire apparaît lorsqu'un vendeur formule des allégations médicales sans disposer du statut réglementaire et des preuves scientifiques requis. Aux États-Unis, un usage prévu lié à une maladie peut faire entrer un produit dans le champ de la législation de la FDA sur les dispositifs médicaux, tandis que la FTC réglemente la publicité trompeuse ou insuffisamment étayée. Dans l'UE, une finalité médicale prévue peut soumettre un produit au MDR, notamment aux exigences relatives à l'évaluation de la conformité, au marquage CE et aux allégations.
Pour découvrir la technologie elle-même, commencez par le Guide complet des machines de Rife →
« La thérapie de Rife est-elle légale ? » n'est pas la bonne première question
Le mot thérapie crée déjà une partie du problème.
Les autorités réglementaires ne classent généralement pas tout un concept historique appelé « thérapie de Rife » dans une seule catégorie, légale ou illégale. Elles réglementent des produits précis, leurs usages prévus, les allégations commerciales, l'étiquetage, la distribution et les activités liées aux dispositifs médicaux.
Il est préférable de poser les questions suivantes :
- Que fait physiquement l'appareil ?
- À quoi le fabricant affirme-t-il qu'il est destiné ?
- Quelles allégations figurent sur la page produit ?
- Des maladies sont-elles nommément mentionnées ?
- Les témoignages suggèrent-ils un traitement ou une guérison ?
- Est-il commercialisé comme un dispositif médical ?
- Si oui, quelle procédure réglementaire a-t-il suivie ?
Un même matériel peut soulever des questions réglementaires différentes selon sa finalité prévue et sa commercialisation.
États-Unis : la FDA et la FTC ont des rôles différents
Statut du produit, étiquetage et réglementation des dispositifs médicaux
La FDA réglemente les dispositifs médicaux et les conditions dans lesquelles les dispositifs réglementés peuvent être commercialisés aux États-Unis.
Publicité et justification des allégations
La FTC vérifie si la publicité est véridique, non trompeuse et étayée par des preuves suffisantes.
Pour un vendeur de machines de Rife, les deux peuvent s'appliquer simultanément.
Quand un appareil de fréquences peut-il devenir un dispositif médical selon la FDA ?
La FDA explique qu'un produit peut répondre à la définition d'un dispositif médical lorsqu'il est destiné au diagnostic d'une maladie ou à la guérison, l'atténuation, au traitement ou à la prévention d'une maladie, entre autres finalités médicales.
Cela signifie que des allégations telles que :
- « traite la maladie de Lyme » ;
- « tue les cellules cancéreuses » ;
- « élimine les parasites » ;
- « réduit l'arthrite » ;
- « prévient les infections virales »
ne relèvent pas simplement d'un discours enthousiaste sur le bien-être.
Elles expriment un usage médical prévu.
Les autorités peuvent évaluer l'usage prévu dans son ensemble et le message global communiqué aux consommateurs.
Qu'est-ce que la politique de la FDA relative au bien-être général ?
La FDA a réédité en janvier 2026 ses lignes directrices General Wellness: Policy for Low Risk Devices.
Ces lignes directrices décrivent la politique de conformité de la FDA pour certains produits à faible risque destinés à favoriser un mode de vie sain.
De manière générale, un positionnement axé sur le bien-être général présente moins de risques lorsqu'il :
- concerne le maintien ou la promotion d'un état de santé général ;
- n'est pas lié au diagnostic, à la guérison, à l'atténuation, à la prévention ou au traitement d'une maladie ou d'une affection ;
- présente un faible risque.
Cela ne crée pas une formule magique permettant de transformer tout produit électrique en appareil de bien-être non réglementé.
L'usage prévu réel, les caractéristiques du produit et les allégations restent déterminants.
« Conçu pour un rituel personnel de bien-être fondé sur les fréquences » est fondamentalement différent de « traite le cancer, la maladie de Lyme ou les infections ».
« Enregistré auprès de la FDA » ne signifie pas approuvé par la FDA
C'est l'un des points les plus importants en matière de protection des consommateurs.
La FDA indique explicitement que l'enregistrement d'un établissement et l'inscription d'un dispositif ne signifient pas qu'il est approuvé, autorisé ou admis à la commercialisation.
La FDA précise également qu'elle ne délivre pas de certificats d'enregistrement des dispositifs.
| Formulation commerciale | Ce qu'elle signifie réellement |
|---|---|
| Enregistré auprès de la FDA | Peut désigner l'enregistrement ou l'inscription d'un établissement, mais pas une approbation. |
| Certifié par la FDA | La FDA avertit qu'elle ne « certifie » pas ainsi l'enregistrement des dispositifs médicaux. |
| Autorisé par la FDA | Désigne généralement une décision positive d'équivalence substantielle dans le cadre de la procédure 510(k). |
| Approuvé par la FDA | S'emploie pour les dispositifs qui reçoivent effectivement une approbation de la FDA, comme une approbation PMA. Cette notion n'est pas interchangeable avec l'enregistrement. |
Lorsqu'un acheteur évalue un appareil de fréquences présenté comme autorisé ou approuvé, il doit donc rechercher le dossier correspondant auprès de la FDA.
Qu'exige la FTC ?
La législation de la FTC sur la publicité s'applique largement aux produits liés à la santé.
Ses lignes directrices Health Products Compliance Guidance mettent l'accent sur deux principes fondamentaux :
- la publicité doit être véridique et non trompeuse ;
- les allégations objectives relatives aux produits doivent être suffisamment étayées avant leur diffusion.
Pour les allégations concernant la santé et la sécurité, la FTC exige des preuves scientifiques compétentes et fiables. Pour de nombreuses allégations de bénéfices pour la santé, des essais cliniques contrôlés et randomisés chez l'être humain constituent généralement le type de preuves attendu.
Un vendeur est responsable non seulement des allégations formulées littéralement, mais aussi de celles que les consommateurs peuvent raisonnablement déduire des témoignages, images, graphiques et du contexte.
La FTC a-t-elle déjà pris des mesures contre des allégations liées à Rife ?
Oui.
L'historique des mesures prises par la FTC comprend des appareils électroniques de thérapie liés à Rife.
En 2001, l'opération Operation Cure.All de la FTC a décrit une action contre un vendeur commercialisant notamment une unité Beck-Rife, un Portable Rife Frequency Generator et des appareils PC-Rife avec des allégations concernant le cancer, le sida et d'autres maladies graves.
La plainte indiquait que le vendeur ne disposait d'aucun fondement raisonnable pour ces allégations et qu'aucune étude clinique compétente et fiable ne démontrait l'efficacité de ces produits pour traiter ou guérir ces maladies.
En 2002, une autre affaire de la FTC concernait une « Acoustic Lightwave Therapy » présentée comme fondée sur la technologie des machines de Rife et commercialisée pour des problèmes de santé graves. La FTC a estimé que ces allégations n'étaient pas étayées.
Le risque juridique ne réside pas dans le mot « fréquence ». Il apparaît lorsqu'un produit lié à la santé est vendu avec des allégations relatives aux maladies qui ne sont pas suffisamment étayées.
Les témoignages peuvent-ils constituer une allégation médicale ?
Oui.
Imaginez qu'une page produit indique :
« Réservé au bien-être général. »
Mais que, juste en dessous, elle publie des témoignages de clients tels que :
- « Ma tumeur a disparu. »
- « Cela a guéri ma maladie de Lyme. »
- « J'ai arrêté mon traitement médicamenteux. »
L'avertissement n'efface pas automatiquement le message publicitaire implicite.
Les lignes directrices de la FTC indiquent que les spécialistes du marketing sont responsables des allégations explicites et implicites transmises aux consommateurs raisonnables.
Les avis doivent porter sur une expérience réelle et non médicale du produit, comme sa facilité d'utilisation, sa qualité de fabrication, sa livraison, son design et l'expérience générale du rituel, plutôt que sur des résultats non vérifiés concernant le traitement de maladies.
Pouvez-vous évoquer les allégations médicales historiques de Royal Rife ?
Oui, mais le contenu historique à visée éducative doit être clairement distingué de la promotion d'un produit.
Les lignes directrices de la FTC reconnaissent que les usages historiques ou traditionnels peuvent parfois être décrits, mais avertissent que la communication ne doit pas laisser entendre de manière trompeuse une efficacité actuelle qui n'est pas étayée scientifiquement.
Pour Phipower, cela signifie qu'un article peut indiquer :
« Royal Raymond Rife affirmait que… »
tout en expliquant clairement :
« Il n'est pas démontré que cette allégation historique constitue un effet cliniquement prouvé de Rephiro. »
Cette distinction explique notamment pourquoi le Centre de connaissances Phipower sépare l'histoire, la physique, les preuves et les pages produits.
Union européenne : le règlement relatif aux dispositifs médicaux (MDR)
Le cadre de l'UE repose sur un concept central similaire : la destination prévue.
Selon l'article 2 du MDR, un dispositif médical comprend un instrument ou un appareil destiné par le fabricant à des fins telles que :
- le diagnostic ;
- la prévention ;
- la surveillance ;
- la prédiction ;
- le pronostic ;
- le traitement ;
- l'atténuation d'une maladie.
Point essentiel, le MDR définit la destination prévue en fonction des informations fournies par le fabricant dans l'étiquette, la notice d'utilisation, les documents promotionnels ou commerciaux et les déclarations, ainsi que dans l'évaluation clinique.
Il peut contribuer à définir la destination prévue du produit.
Article 7 du MDR de l'UE : les allégations comptent
L'article 7 du MDR interdit les allégations trompeuses dans l'étiquetage, les instructions, la mise à disposition, la mise en service et la publicité.
Il interdit notamment les pratiques suivantes :
- attribuer à l'appareil des fonctions ou des propriétés qu'il ne possède pas ;
- créer une fausse impression concernant un traitement ou un diagnostic ;
- ne pas communiquer les risques probables associés à l'usage prévu ;
- suggérer des usages qui ne relèvent pas de la destination prévue pour laquelle l'évaluation de la conformité a été réalisée.
Cela concerne directement la commercialisation des appareils de fréquences.
Quand le marquage CE entre-t-il en jeu ?
Si un produit est mis sur le marché de l'UE en tant que dispositif médical, il doit respecter les exigences applicables du MDR avant de pouvoir être légalement commercialisé.
Selon sa classification, cela peut impliquer :
- une destination prévue documentée ;
- la gestion des risques ;
- une documentation technique ;
- une évaluation clinique ;
- une évaluation de la conformité ;
- des obligations de gestion de la qualité ;
- une surveillance après commercialisation ;
- le cas échéant, l'intervention d'un organisme notifié ;
- une déclaration UE de conformité ;
- le marquage CE.
L'IGJ néerlandaise indique que les dispositifs médicaux vendus ou distribués en Europe doivent respecter les règles européennes et nationales et qu'ils doivent disposer du marquage CE requis et/ou d'une déclaration UE de conformité.
Qu'en est-il des Pays-Bas ?
Aux Pays-Bas, l'Inspectie Gezondheidszorg en Jeugd (IGJ) surveille la conformité des dispositifs médicaux sur le marché.
L'IGJ explique que les fabricants, importateurs, distributeurs et vendeurs en ligne de dispositifs médicaux doivent respecter les exigences du MDR européen et la législation néerlandaise relative aux dispositifs médicaux.
L'autorité peut inspecter les entreprises et demander des documents démontrant leur conformité.
La stratégie de classification et d'allégations doit être définie avant d'étendre la commercialisation à l'international.
Modifier ultérieurement le contenu d'un produit pour passer du bien-être au traitement d'une maladie peut changer l'analyse réglementaire, même si le matériel reste identique.
Qu'en est-il du Royaume-Uni ?
Le Royaume-Uni possède son propre régime de réglementation des dispositifs médicaux, placé sous la surveillance de la MHRA.
Les exigences précises diffèrent selon qu'il s'agit de la Grande-Bretagne ou de l'Irlande du Nord et selon le cadre applicable au dispositif.
Le même principe pratique reste pertinent :
les allégations médicales créent un statut réglementaire sensiblement différent d'un positionnement axé sur le bien-être général.
Les règles britanniques continuant d'évoluer, les fabricants qui y vendent leurs produits doivent vérifier les exigences actuelles de la MHRA au moment de leur mise sur le marché, plutôt que de se fier à un ancien article de blog.
Est-il illégal pour un consommateur de simplement posséder ou utiliser une machine de Rife ?
Cette question est différente de celle de savoir si un fabricant ou un vendeur peut légalement commercialiser un produit pour traiter une maladie.
Le rôle principal de la FDA consiste à réglementer les dispositifs médicaux et leur vente aux États-Unis. La FDA indique également qu'elle ne réglemente généralement pas la pratique médicale des professionnels de santé utilisant des dispositifs légalement commercialisés.
Cet article ne fournit pas d'avis, État par État ou pays par pays, sur la possession privée ou l'utilisation individuelle.
La distinction commerciale importante est la suivante :
| Question | Question réglementaire |
|---|---|
| Une personne peut-elle acheter ou utiliser un appareil de fréquences ? | Cela peut dépendre de la juridiction, du produit et des circonstances. |
| Un vendeur peut-il affirmer qu'il guérit le cancer ? | Cela soulève de graves questions réglementaires relevant de la FDA, de la FTC et des autorités équivalentes, sauf si l'allégation est dûment autorisée et étayée. |
| Un médecin peut-il utiliser hors indication un dispositif déjà légalement commercialisé ? | Aux États-Unis, la FDA ne réglemente généralement pas la pratique médicale, mais les règles relatives à la promotion restent applicables. |
| Un fabricant peut-il promouvoir un usage non approuvé ? | Cette question est distincte de la décision prise par un professionnel de santé dans le cadre de sa pratique médicale. |
Que signifie « hors indication » et pourquoi cela ne résout-il pas le problème de commercialisation ?
Dans le système de santé américain, un professionnel peut parfois utiliser un dispositif légalement commercialisé pour un usage non approuvé dans le cadre d'une relation légitime entre praticien et patient.
La FDA explique que ce principe relatif à la pratique médicale n'annule pas les autres restrictions légales, notamment celles qui concernent la promotion.
Par conséquent :
« Les médecins peuvent parfois utiliser des dispositifs hors indication » ≠ « un fabricant peut diffuser toutes les allégations relatives aux maladies qu'il souhaite. »
Où se situe Rephiro ?
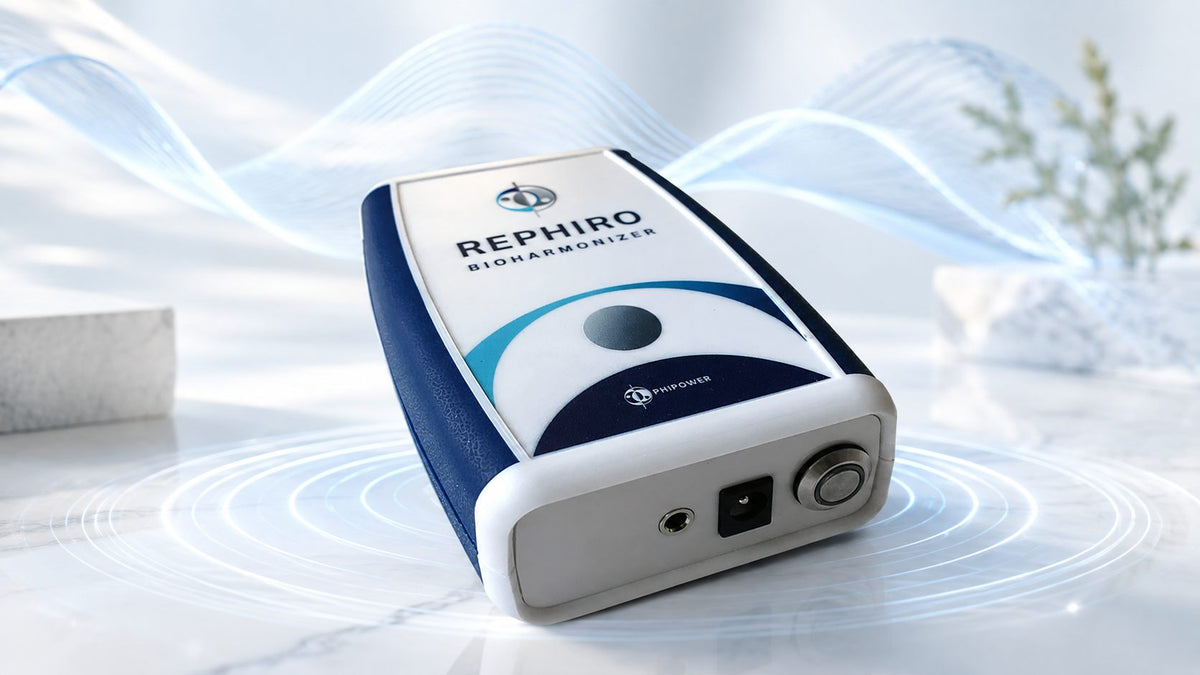
Phipower positionne le Rephiro Bioharmonizer comme un appareil de fréquences destiné au bien-être et au mode de vie.
Il n'est pas présenté comme un appareil destiné à :
- diagnostiquer une maladie ;
- traiter le cancer ;
- éliminer la maladie de Lyme ;
- tuer les parasites ;
- remplacer un traitement prescrit.
Son architecture technique peut être décrite de manière factuelle :
~3.1 MHz
Spécification du signal électrique.
0.1–150 kHz
Balayage automatique des fréquences inférieures.
~14 Hz
Couche de temporisation et de déclenchement.
Bien-être
Aucun usage prévu pour traiter une maladie n'est revendiqué ici.
Qualifier un produit de produit de « bien-être » ne constitue pas en soi une détermination juridique. L'ensemble des allégations, des instructions, de la conception technique et du marché cible doit rester cohérent avec ce positionnement.
Que doit éviter le site internet d'un appareil de Rife ?
Pour un appareil de fréquences positionné sur le bien-être, les contenus à haut risque comprennent :
- des allégations de traitement visant des maladies précises ;
- des formulations évoquant une « guérison » ;
- des allégations non étayées selon lesquelles l'appareil tuerait des agents pathogènes dans le corps ;
- des témoignages de clients décrivant des guérisons ;
- des allégations médicales fondées sur des comparaisons avant et après ;
- l'utilisation d'articles scientifiques portant sur d'autres technologies pour laisser entendre que le produit lui-même est cliniquement prouvé ;
- des certificats trompeurs indiquant « Enregistré auprès de la FDA » ;
- l'affirmation selon laquelle le marquage CE prouve une efficacité thérapeutique ;
- la promotion d'usages qui ne relèvent pas d'une destination prévue certifiée.
Sur quoi un site de bien-être responsable peut-il plutôt se concentrer ?
Une stratégie de contenu moins risquée privilégie les informations vérifiables sur le produit et les contenus éducatifs :
Mesurez ce que produit l'appareil
Porteuse, balayage, temporisation des impulsions, forme d'onde, tension, courant et spectre.
Expliquez l'histoire et la physique
Distinguez clairement les allégations historiques de Rife des résultats scientifiques établis.
Décrivez l'utilisation sans promesses concernant les maladies
Installation, routine, portabilité, fonctionnement, design et service client.
C'est pourquoi le Test technique de Rephiro présente un intérêt stratégique : des mesures réalisées directement créent de la confiance sans nécessiter d'allégations relatives aux maladies.
Liste de contrôle réglementaire en 10 points pour la commercialisation des appareils de fréquences
| # | À vérifier avant publication |
|---|---|
| 1 | La destination prévue est-elle formulée clairement et de manière cohérente ? |
| 2 | Une page mentionne-t-elle le diagnostic, la prévention, la guérison, le traitement ou l'atténuation d'une maladie ? |
| 3 | Les témoignages suggèrent-ils un bénéfice lié à une maladie que la page elle-même évite de formuler ? |
| 4 | Les études scientifiques portent-elles réellement sur le produit commercialisé et l'usage revendiqué ? |
| 5 | L'enregistrement, l'autorisation et l'approbation de la FDA sont-ils décrits correctement ? |
| 6 | S'il est vendu comme dispositif médical dans l'UE, sa destination prévue est-elle couverte par l'évaluation de la conformité ? |
| 7 | Les déclarations relatives au marquage CE et à la conformité UE sont-elles documentées ? |
| 8 | Les instructions du produit, le contenu du site, les affiliés et les publicités présentent-ils le même positionnement réglementaire ? |
| 9 | Les avertissements de sécurité sont-ils cohérents avec le produit et sa destination prévue ? |
| 10 | Un avis réglementaire propre à la juridiction concernée a-t-il été obtenu avant de formuler des allégations médicales ? |
Sept idées reçues courantes sur la réglementation
« Les machines de Rife sont interdites partout. »
Non. Leur statut réglementaire dépend du produit, de sa destination prévue, des allégations et de la juridiction.
« Si j'écris “ceci n'est pas un dispositif médical”, les règles de la FDA ne peuvent pas s'appliquer. »
Un avertissement ne peut pas écarter des allégations contradictoires relatives aux maladies ni l'usage prévu réel.
« Enregistré auprès de la FDA signifie approuvé par la FDA. »
La FDA indique explicitement que ce n'est pas le cas.
« Le témoignage d'un client ne constitue pas une allégation de notre part. »
Le droit de la publicité peut englober les allégations implicites transmises par les témoignages et leur contexte.
« Le marquage CE signifie qu'une efficacité clinique est démontrée. »
La conformité CE ne signifie pas que toutes les allégations thérapeutiques imaginables sont démontrées.
« Les anciennes allégations de Rife peuvent être reprises dans la commercialisation d'un produit parce qu'elles sont historiques. »
L'information historique et la publicité portant sur une efficacité actuelle sont deux choses différentes.
« Si un médecin peut utiliser quelque chose hors indication, un vendeur peut promouvoir cet usage. »
Non. La liberté du praticien dans l'exercice de la médecine et la promotion par le fabricant sont des questions réglementaires distinctes.
Sources réglementaires officielles
Lignes directrices actuelles de la FDA décrivant sa politique de conformité pour certains produits à faible risque destinés à favoriser un mode de vie sain.
Présentation par la FDA de la finalité médicale prévue et des considérations relatives au bien-être général.
Présentation officielle de la classification des dispositifs et des procédures préalables à la commercialisation, notamment 510(k), De Novo et PMA.
Avertissement de la FDA indiquant que l'enregistrement et l'inscription ne signifient pas qu'un dispositif est autorisé, approuvé ou admis à la commercialisation.
Lignes directrices officielles sur les allégations de santé explicites et implicites dans la publicité et sur leur justification scientifique.
Documents historiques sur une mesure d'exécution mentionnant explicitement les générateurs de fréquences Rife et des allégations non étayées concernant des maladies graves.
Texte officiel du MDR, comprenant les définitions du dispositif médical et de la destination prévue à l'article 2, ainsi que l'article 7 sur les allégations trompeuses.
Présentation par l'autorité néerlandaise de la conformité au MDR, du marquage CE, de la déclaration UE de conformité et des responsabilités des distributeurs.
Questions fréquentes sur la thérapie de Rife et la réglementation
En conclusion
Alors, la thérapie de Rife est-elle légale ?
La réponse la plus précise est la suivante :
il n'existe aucun statut juridique universel attaché au mot « Rife ». Le statut réglementaire dépend du produit, de sa destination prévue, des allégations, des preuves, du marché et de la juridiction.
Pour les vendeurs, la ligne de démarcation la plus importante se situe souvent entre :
Aucune allégation non étayée visant à diagnostiquer, prévenir, traiter, atténuer ou guérir une maladie.
Peut déclencher des exigences relatives aux dispositifs médicaux, des questions d'autorisation et des normes strictes concernant la justification des allégations publicitaires.
La stratégie à long terme la plus prudente pour Phipower ne consiste donc pas à se retrancher derrière des avertissements, mais à maintenir la cohérence de l'ensemble du discours relatif au produit :
caractéristiques techniques transparentes + positionnement responsable axé sur le bien-être + aucune allégation non étayée concernant les maladies.
Pour consulter la présentation complète de Rife :
Machine de Rife : le guide complet des fréquences, de la technologie et des appareils de Rife →
Cet article constitue une présentation éducative générale et non un avis juridique ou réglementaire. Les règles peuvent évoluer et varier selon la juridiction, la classification du produit et sa destination prévue. Les fabricants, importateurs, distributeurs et spécialistes du marketing doivent obtenir un avis réglementaire et juridique qualifié avant de mettre un appareil de fréquences sur le marché ou de formuler des allégations médicales. Les appareils de fréquences Phipower sont positionnés comme des produits de bien-être et de mode de vie. Ils ne sont pas destinés à diagnostiquer, prévenir, traiter ou guérir une maladie.